INCHIESTA MALATTIE RARE
Le malattie rare sono spesso il terreno di ricerca di alcune delle terapie più diffuse al mondo. È vero, è documentato, ma l’argomento va usato con prudenza. La riforma europea, ora in adozione, interviene proprio lì
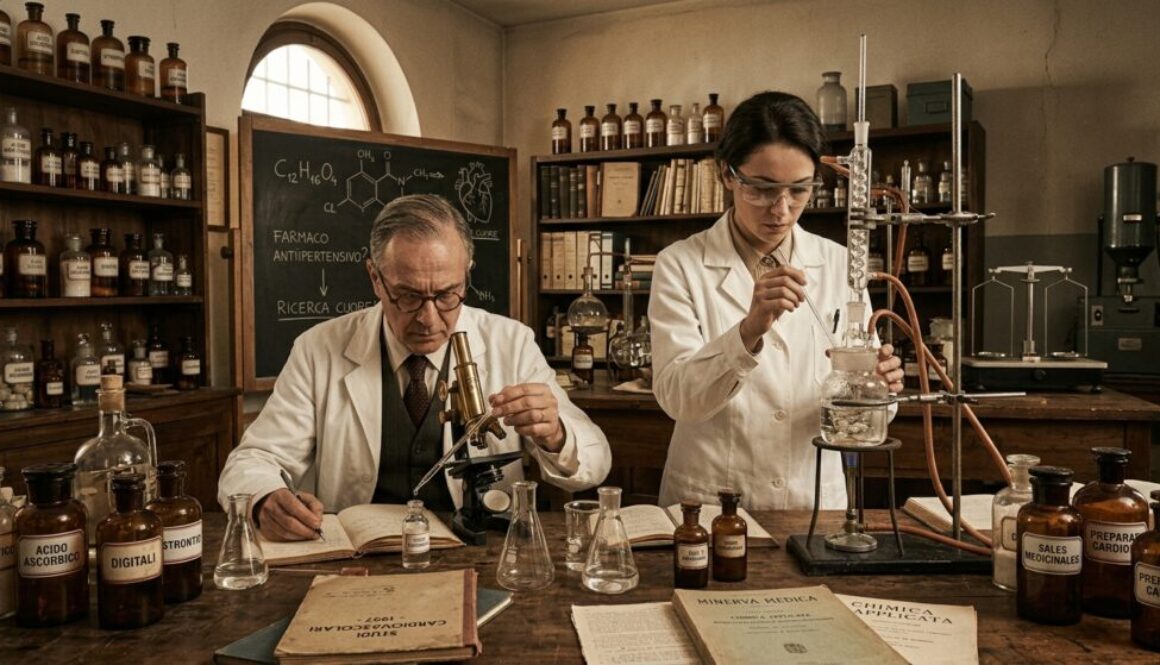
Nel 1973 due giovani ricercatori del Texas cominciarono a studiare bambini infartuati prima dei dieci anni con livelli di colesterolo 10 volte superiori alla norma. Era l’ipercolesterolemia familiare in forma omozigote: una malattia rarissima, poche decine di casi noti. Michael Brown e Joseph Goldstein ne ricavarono la scoperta del recettore delle LDL, il Nobel nel 1985 e le basi biologiche di una classe di farmaci, le statine, oggi assunta da decine di milioni di persone che non hanno nessuna malattia rara.
La storia ha avuto un secondo tempo, ancora più istruttivo. Nel 2003 un gruppo francese identificò, in famiglie con ipercolesterolemia familiare senza mutazioni note, un gene allora oscuro: il PCSK9. Pochi anni dopo, negli Stati Uniti, Helen Hobbs e Jonathan Cohen cercarono il rovescio della medaglia e lo trovarono: individui portatori di varianti che spengono PCSK9, con colesterolo bassissimo, perfettamente sani e con un rischio coronarico drasticamente ridotto. Quella seconda osservazione, anch’essa rarissima, era la validazione del bersaglio farmacologico sull’essere umano, ottenuta prima che esistesse un farmaco da testare. Da lì gli inibitori di PCSK9 oggi in uso nella prevenzione cardiovascolare.
Due volte, sulla stessa molecola, una malattia che riguarda pochissimi ha riorganizzato il trattamento di una condizione che riguarda tutti.
Cinque modi in cui accade
 Il caso del colesterolo illustra il meccanismo più potente: la malattia rara come esperimento naturale sull’uomo. Una condizione mendeliana è un gene alterato in un essere umano vivo, osservabile per tutta una vita. Nessun modello animale offre altrettanto, perché nessuno di essi è la specie giusta. Lo schema si ripete con regolarità. La glicosuria renale familiare, rara, e sostanzialmente benigna, dimostrava che si può bloccare il trasportatore renale del glucosio SGLT2 senza danno: da lì una classe di farmaci oggi pilastro nel diabete, nello scompenso cardiaco e nella malattia renale cronica. Il deficit congenito di leptina, descritto in una manciata di pazienti, ha fondato l’endocrinologia della regolazione dell’appetito. Una variante rara del recettore CCR5 ha generato una classe di antiretrovirali.
 Il secondo meccanismo riguarda gli strumenti, anziché i bersagli: le piattaforme tecnologiche si collaudano sul raro e migrano sul comune. La terapia genica è entrata in clinica su amaurosi congenita di Leber, atrofia muscolare spinale, emofilie. Gli oligonucleotidi antisenso si sono affermati con il trattamento della SMA. L’RNA interference è arrivato in clinica sull’amiloidosi ereditaria da transtiretina: la stessa chimica, pochi anni dopo, ha prodotto una terapia per l’ipercolesterolemia, che rara non è affatto. La prima approvazione al mondo di una terapia basata su editing genomico ha riguardato l’anemia falciforme e la beta-talassemia. La terapia enzimatica sostitutiva nacque sulla malattia di Gaucher. Ogni volta il raro ha pagato il conto dell’apprendimento, protocolli di produzione, criteri di sicurezza, percorso regolatorio, e il comune è arrivato dopo, su una strada già asfaltata.
 Il terzo meccanismo è concettuale: il raro come versione pura del comune. Molte patologie diffuse hanno una controparte monogenica a esordio precoce, che è la stessa biologia senza rumore di fondo. Le forme familiari autosomiche dominanti di Alzheimer, che riguardano una frazione minima dei malati, hanno fornito l’impalcatura sulla quale è stata costruita l’ipotesi amiloide e le coorti che hanno reso possibili i trial sui farmaci destinati alla forma sporadica. Nel Parkinson, le mutazioni di GBA, lo stesso gene della malattia di Gaucher, sono oggi bersaglio di programmi rivolti alla malattia comune. In oncologia il capovolgimento è totale: i primi studi organizzati per mutazione, anziché per organo, hanno riguardato alterazioni rarissime distribuite su tumori diversi.
 Il quarto è metodologico. Non si può fare uno studio randomizzato classico su 40 pazienti al mondo e da questo vincolo sono nati disegni adattativi, studi a paniere, uso della storia naturale come comparatore, endpoint surrogati, coinvolgimento strutturato dei pazienti nel disegno degli studi. Strumenti oggi migrati verso patologie comuni, insieme alla cultura dei registri e delle biobanche e alle infrastrutture nazionali di sequenziamento, partite quasi ovunque dalle malattie rare.
 Il quinto è silenzioso, ma quotidiano: le griglie interpretative che stabiliscono se una variante genetica è patogena o benigna sono state costruite dalla comunità delle malattie rare. Chiunque riceva oggi un referto genetico legge un documento scritto con quella grammatica.
Dove l’argomento si rompe
Fin qui la parte solida. Ma il modo in cui questa evidenza viene usata nel dibattito pubblico contiene una fragilità che conviene riconoscere per primi.L’affermazione può significare tre cose. Che esistano casi documentati di ricaduta: vero e banale. Che accada abbastanza spesso da essere un tratto strutturale del campo è probabilmente vero, ma mai misurato.
Il primo problema è che si contano solo i vincitori. Raccontiamo PCSK9 perché ha funzionato; non raccontiamo le migliaia di geni-malattia identificati in 30 anni che non hanno prodotto alcun bersaglio. La ricaduta si riconosce a posteriori: nessuno, studiando famiglie francesi con ipercolesterolemia inspiegata, sapeva di stare aprendo un capitolo della prevenzione cardiovascolare. C’è però un modo onesto di dirlo, e regge meglio della versione trionfalistica: proprio perché non si può prevedere quale filone sarà generativo, l’unica strategia razionale è tenerne aperti molti. È un argomento da portafoglio, non da vetrina. Vale anche la pena notare anche una lacuna che nessuno colma: non risulta esista una misura sistematica del tasso con cui le scoperte originate da ricerca su condizioni rare entrano nei percorsi terapeutici di patologie comuni, confrontata con il tasso di traslazione della biomedicina in generale. Un argomento ripetuto da 40 anni non è mai stato quantificato.
Il secondo problema è che tre cose diverse portano lo stesso nome. La malattia rara è una categoria epidemiologica: in Europa, meno di cinque casi su 10 mila. Il farmaco orfano è una categoria giuridica: uno status amministrativo richiesto e ottenuto, che porta esclusiva di mercato e agevolazioni. Il sistema assistenziale (presìdi, registri, percorsi, screening, esenzioni) è una terza cosa ancora. E le ricadute che alimentano la tesi appartengono in larga parte a un quarto ambito: la genetica umana condotta su famiglie rare, fatta in sede accademica, spesso decenni prima che esistesse un farmaco. Usare i successi del quarto per giustificare la spesa sul terzo o difendere gli incentivi del secondo è un salto logico. Chi lavora in una direzione sanitaria regionale sa che il denaro dei presìdi non è il denaro che ha prodotto le statine.
Il dato che la Commissione ha messo per iscritto
Nell’agosto 2020 la Commissione europea ha pubblicato la valutazione congiunta del Regolamento 141/2000 sui medicinali orfani e del Regolamento 1901/2006 sui medicinali pediatrici. La conclusione generale è positiva: i due regolamenti hanno favorito lo sviluppo e la disponibilità di medicinali per pazienti rari e pediatrici. Il seguito è severo. Entrambi, scrive la Commissione, non sono riusciti a sostenere adeguatamente lo sviluppo nelle aree di maggiore bisogno, perché i prodotti tendono a essere sviluppati nelle aree terapeutiche più profittevoli, dove i trattamenti disponibili sono già in aumento.
I numeri associati a quella valutazione: il 95% delle malattie rare non dispone di alcun trattamento autorizzato; solo il 28% dei medicinali orfani è destinato a malattie prive di qualsiasi terapia; il 70% delle malattie rare colpisce esclusivamente i bambini, ma solo il 12% dei trattamenti con designazione orfana riguarda patologie pediatriche; e fra il 2000 e il 2019 due terzi dei trattamenti designati si sono concentrati in tre sole aree — sangue e organi emopoietici, antineoplastici e immunomodulatori, dermatologia.
Il primo dato e l’ultimo, letti insieme, ridimensionano la tesi in modo preciso. Se anche le malattie rare sono un motore di conoscenza, il motore gira su una frazione minuscola e autoselezionata del territorio, scelta con criteri commerciali. Le altre, la stragrande maggioranza, non generano nulla, non perché non potrebbero, ma perché nessuno le studia.
Per correttezza va riportata anche la precisazione della Commissione: la valutazione non fornisce elementi che mettano in dubbio il concetto stesso di esclusiva di mercato, e per circa tre quarti dei medicinali orfani l’esclusiva ha aumentato la redditività senza sovracompensare lo sponsor. La critica non è all’istituto, è alla sua uniformità.
Lo stesso tubo, nei due sensi
C’è poi un punto che raramente viene detto. L’argomento generativo descrive un percorso: si studia il raro, si scopre un meccanismo, il meccanismo serve sul comune. Ma quello stesso percorso, visto da chi paga, ha un altro nome. Un’impresa ottiene la designazione orfana per un’indicazione rara, incassa esclusiva, tariffe ridotte, supporto regolatorio e un percorso di sviluppo più breve su popolazioni piccole. Poi estende l’indicazione verso patologie più ampie, arrivandoci con un prodotto già autorizzato e già prezzato ai livelli del raro.
Le griglie interpretative che stabiliscono se una variante genetica è patogena o benigna sono state costruite dalla comunità delle malattie rare
Non è una lettura di parte. Già nel 2019 la piattaforma europea delle istituzioni di sicurezza sociale chiedeva di impedire estensioni successive dell’esclusiva ottenute suddividendo le condizioni in sottogruppi, o ottenendo prima una designazione orfana e poi estendendo l’autorizzazione a malattie più comuni. E la Commissione, nel 2020, ha nominato esplicitamente l’indication stacking — l’autorizzazione dello stesso medicinale per indicazioni orfane successive, ciascuna con il proprio periodo di esclusiva, segnalando anche gli aumenti di prezzo di medicinali orfani già disponibili come preparazioni galeniche. La porosità fra raro e comune non è solo il canale attraverso cui la conoscenza scende. È anche quello attraverso cui l’incentivo sale. È lo stesso tubo.
Nello stesso documento la Commissione si è chiesta se la soglia di cinque casi su 10 mila sia ancora lo strumento giusto per identificare una malattia rara, alla luce della medicina personalizzata e dei biomarcatori. È la domanda più profonda dell’intero dossier: se una patologia comune viene stratificata in venti sottogruppi molecolari, ciascuno entro la soglia, la rarità si dissolve come categoria epidemiologica e sopravvive come strumento di posizionamento regolatorio. L’oncologia molecolare lo sta già facendo. Il paradosso finale è che il successo della migrazione dal raro al comune erode la definizione stessa di raro.
Perché conviene non esagerare
Resta l’obiezione decisiva, ed è etica. Se si giustifica l’investimento sulle malattie rare con le ricadute sulle comuni, si accetta implicitamente che le malattie rare senza promessa di ricaduta valgano meno. Nel 95% dei casi privi di trattamento, quella promessa non c’è. Una sindrome ultra-rara con 40 pazienti al mondo, il cui meccanismo non illumina nulla di più ampio, non ha alcun argomento generativo da spendere: ed è esattamente il paziente che la legislazione sulle malattie rare ha lo scopo di proteggere. L’argomento, insomma, si rivolta contro chi lo usa nel momento in cui un decisore lo prende sul serio e comincia a chiedere evidenza di ricaduta prima di finanziare.
La formulazione che regge è più modesta: le ricadute esistono, sono documentate e sono un argomento aggiuntivo. Non il principale. Il principale resta che sono pazienti e che un sistema sanitario universalistico non subordina l’assistenza alla redditività scientifica dei suoi assistiti.
 02